AIとがん研究 ── がん一般 ── 2026-09-30
がん一般の分子生物学の進展とAI
- SpaCEy links spatial tissue patterns to clinical outcomes using explainable graph neural networks.抄録(全訳)
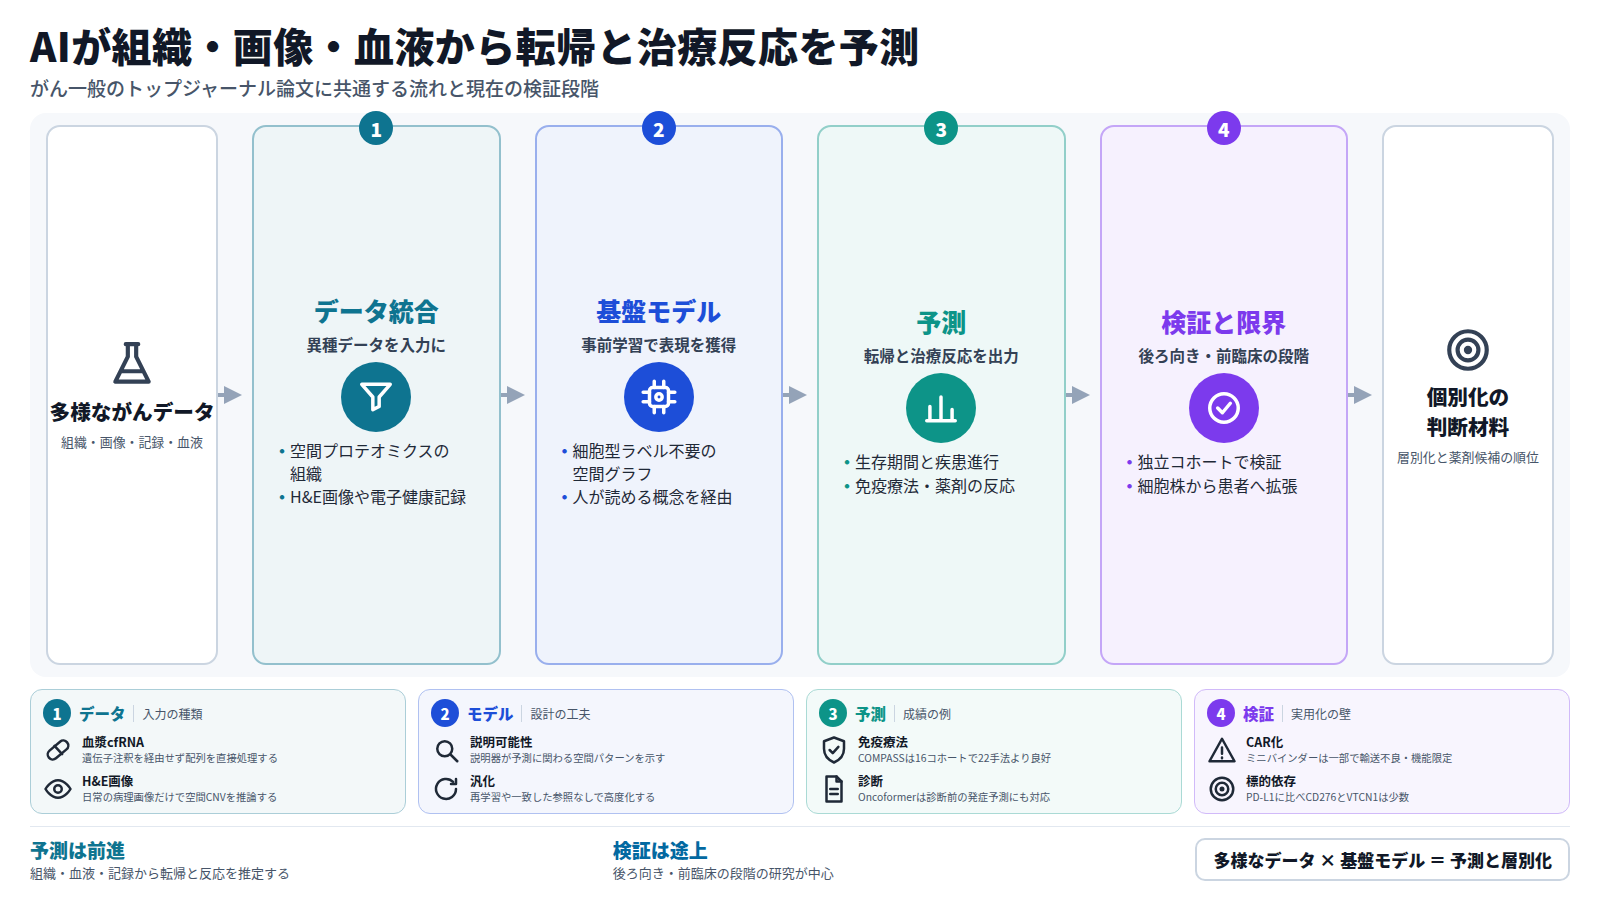
組織は空間的に組織化された複雑な生態系であり、この組織化の変化が複数の疾患の基盤となっている。空間オミクスは組織の組織化を分子レベルでプロファイリングすることを可能にするが、これらのパターンを臨床転帰に結びつけることは依然として困難である。我々は SpaCEy(Spatial Clinical Explainability)を提示する。これは、空間プロテオミクスのデータセットにおいて臨床転帰を予測する組織パターンを同定する、説明可能なグラフニューラルネットワークである。SpaCEy は、あらかじめ定義された細胞型ラベルや解剖学的領域をモデル入力として用いることなく、分子マーカーの発現から組織を空間グラフとしてモデル化する。その埋め込み表現は、全生存期間および疾患進行を予測するための細胞間関係と分子的依存関係を捉える。統合された説明器(explainer)は、モデルの予測に関連する反復的な空間パターンと協調的なマーカー発現を同定する。空間プロテオミクスの肺癌コホートに適用すると、SpaCEy は疾患進行に関連する空間パターンおよびタンパク発現パターンを同定する。複数の乳癌プロテオミクスデータセットにおいては、確立された臨床サブタイプをまたいで、またそのサブタイプ内においても、全生存期間により患者を層別化し、この層別化の基盤となるタンパクマーカーを明らかにする。
書誌:Rifaioglu AS, Ervin EH, Sarigun A, Germen D, Bodenmiller B, Tanevski J, et al. SpaCEy links spatial tissue patterns to clinical outcomes using explainable graph neural networks. Nat Commun. 2026 Sep 26;17(1):10232. doi:10.1038/s41467-026-77924-z. PMID: 42800816; PMCID: PMC13615965.確認の範囲:全文を確認 - UniCure: A multi-modal model for predicting personalized cancer therapy response.抄録(全訳)
多様な患者背景にわたって薬剤の有効性を予測することは腫瘍学における大きな課題であり続けている。がん細胞株で訓練されたモデルは、患者固有の生物学を捉えられないことが多いためである。新たに登場した生物学的基盤モデル(foundation model)と患者由来技術は、有望な解決策を提供する。ここで我々は UniCure を提示する。これは生物学的基盤モデルと化学的基盤モデルを組み合わせ、多様な細胞・組織背景にわたって薬剤誘導性のトランスクリプトーム応答を予測し、個別化された薬剤ランキングを可能にするマルチモーダルモデルである。22,000 を超える化合物、166 の細胞型、24 の組織にわたる 190 万件のトランスクリプトーム摂動プロファイルで訓練された UniCure は、用量依存的応答および併用応答を正確に予測し、バルクデータと単一細胞データにわたって汎化する。さらに我々は、345 件の患者由来腫瘍様クラスター(patient-derived tumor-like cluster、PTC)のトランスクリプトームプロファイルで UniCure をファインチューニングし、396 件の実臨床(real-world)プロファイルで性能を検証して、患者レベルでの有効な予測を示した。本モデルは応答に基づく患者層別化を支援し、細胞株および患者由来モデルにおいて実験的に検証されている。全体として UniCure は、前臨床データを個別化された治療戦略へ橋渡しするための実用的な枠組みを提供する。
書誌:Chen Z, Tian S, Pei J, Gu R, Li Y, Ding S, et al. UniCure: A multi-modal model for predicting personalized cancer therapy response. Cancer Cell. 2026 Sep [Epub ahead of print]. doi:10.1016/j.ccell.2026.07.010. PMID: 42716007.確認の範囲:抄録のみ確認 - An operational perturbation proteomics-based virtual cell model.抄録(全訳)
人工知能を活用した仮想細胞モデルは、in silico での創薬に向けた新たなアプローチである 1-3 が、既存のアプローチの多くは、大規模で時間分解された摂動プロテオミクスデータと、治療反応を予測するための解釈可能な枠組みを欠いている。ここで我々は、系統的に摂動を加えた乳癌細胞株から 3,800 万件を超える経時的なタンパク質量測定値を生成し、仮想細胞モデルである ProteinTalks を開発した。ProteinTalks の中心にあるのは、この大規模な動的プロテオームリソースとモデルアーキテクチャの相乗効果であり、これにより経時的なプロテオーム軌跡から転移可能な動的潜在表現を学習する新しい事前学習の枠組みが可能になる。タンパク質が異なる摂動に対して条件依存的にどのように応答するかをモデル化することにより、本アプローチはモデルを多様な創薬タスクのための実運用可能なツールとして機能させる。すなわち、薬剤の有効性と相乗作用の予測、新規の薬剤併用の発見、薬剤耐性に関連するタンパク質の探索、患者の反応の層別化、および患者オルガノイドに対する候補薬剤の優先順位付けである。また、頑健な転移可能性も示し、細胞株を超えて患者由来オルガノイドおよび臨床生検にまで拡張され、評価したプロトコルの下で、選択したベンチマーク実装よりも概して高い性能を達成した。以上より、ProteinTalks は、転移可能な動的表現のスケーラブルな事前学習が、実運用可能で動態を考慮したプロテオミクスに基づく仮想細胞モデルを可能にし、in silico 創薬を前進させることを示している。
書誌:Sun R, Qian L, Li Y, Liu T, Cheng H, Zhang X, et al. An operational perturbation proteomics-based virtual cell model. Nature. 2026 Sep 9 [Epub ahead of print]. doi:10.1038/s41586-026-11001-9. PMID: 42717098.確認の範囲:抄録のみ確認 - Immune Concept–Informed AI Improves Immunotherapy Response Prediction抄録(全訳)
主要な知見:汎がん(pan-cancer)基盤モデルが、バルクトランスクリプトームデータから免疫療法への反応を予測する。コンセプト:COMPASS はトランスクリプトーム入力を受け取り、ヒトが読解可能な概念(コンセプト)を経由して処理し、免疫療法の転帰を予測する。インパクト:COMPASS のコンセプト・ボトルネック型アーキテクチャは、生物学的な洞察を提供しながら、転帰予測を大幅に改善する。
書誌:[No authors listed]. Immune Concept–Informed AI Improves Immunotherapy Response Prediction. Cancer Discov. 2026 Aug 31;16(9):OF1-OF1. doi:10.1158/2159-8290.cd-rw2026-078. PMID: 42669647.確認の範囲:抄録のみ確認 - HisToSpatialCNV: an interpretable deep learning method predicting spatial copy number variations from histopathology images.抄録(全訳)
コピー数変異(CNV)はがんの進行の主要な駆動因子であるが、ヘマトキシリン・エオジン(H&E)画像から直接、空間的CNVを予測する方法は現在存在しない。我々はHisToSpatialCNVを導入する。これはH&E染色画像から得られる病理組織学的特徴を統合して空間的CNVパターンを推論するマルチスケール深層学習フレームワークである。解釈可能な特徴抽出をグラフニューラルネットワークとマルチヘッド自己注意機構と組み合わせることにより、我々の手法は局所的および全体的な組織コンテキストの両方を捉える。HER2+乳癌、皮膚癌および脳腫瘍のデータセットに適用したところ、HisToSpatialCNVは空間的遺伝子発現の推論において既存の方法を上回り、予測されたCNVと遺伝子発現との間に高い一致を示した。さらに、腫瘍サブクローンの同定、系統樹の再構築、および腫瘍進行に関連する経路変化の検出を可能にした。HisToSpatialCNVは、HER2+患者において、VisiumおよびXeniumの空間トランスクリプトミクスプラットフォームを越えて汎化した。HisToSpatialCNVのHER2+モデルをTCGAのHER2+病理組織データに適用することにより、TCGAのHER2+患者において異なる生存転帰に関連する空間分子サブタイプが同定された。病理組織学を空間ゲノミクスに結びつけることにより、HisToSpatialCNVは日常的な病理画像のみを用いて腫瘍内不均一性を研究するための強力で費用対効果の高いツールを提供する。
書誌:Chen T, Unjitwattana T, Guo X, Thakur P, Zhou S, Jing Z, et al. HisToSpatialCNV: an interpretable deep learning method predicting spatial copy number variations from histopathology images. Nat Biomed Eng. 2026 Aug 24 [Epub ahead of print]. doi:10.1038/s41551-026-01754-z. PMID: 42637837.確認の範囲:抄録のみ確認 - AI-enabled discovery and biochemical optimization of minibinders targeting cancer cell-surface proteins.抄録(全訳)
AIに基づくタンパク質設計において、実験的検証と機能の最適化は依然としてボトルネックである。我々は、がん関連表面タンパク質に対するAI設計ミニバインダーを開発するためのスケーラブルなワークフローを提示する。哺乳類細胞表面ディスプレイを用いて数千の設計をスクリーニングすると、高親和性のPD-L1ミニバインダーが複数同定される一方で、CD276(B7-H3)およびVTCN1(B7-H4)に対してはそれよりはるかに少なく、標的依存性が相当に大きいことが浮き彫りになる。ESM埋め込みを用いたChai-1により生成されるinterface predicted template modeling(ipTM)スコアは、結合の成否と相関し、界面変異の有害な影響を捉える。蛍光色素標識したAIミニバインダーは、従来の抗体に匹敵するフローサイトメトリー染色を可能にする。しかし、キメラ抗原受容体(CAR)に組み込んだ場合、一部は細胞表面への輸送が不良で機能も限定的であることを示す。結合界面を保持しつつ非結合面を変更する遺伝的アルゴリズムに基づく多様化戦略による再設計により、CARの発現を改善し標的選択的な腫瘍細胞の殺傷を高める等電点(pI)の範囲が実験的に明らかとなる。我々の知見は、AIミニバインダーを機能的な応用へ橋渡しするうえで、結合界面を超えた生化学的最適化が不可欠な要件であることを示す。
書誌:Broske B, McEnroe BA, Frechen SC, Kempchen TN, Fandrey CI, Tan E, et al. AI-enabled discovery and biochemical optimization of minibinders targeting cancer cell-surface proteins. Nat Commun. 2026 Aug 20;17(1):8736. doi:10.1038/s41467-026-76760-5. PMID: 42624861; PMCID: PMC13494018.確認の範囲:全文を確認 - Enhancing pan-cancer spatial transcriptomics at single-cell resolution with stPainter.抄録(全訳)
細胞内解像度の空間トランスクリプトミクスは細胞スケールで組織構築を解像できるが、遺伝子パネルが疎であることと検出感度の限界が下流の解析を制約する。既存の高度化手法は、組織が一致した単一細胞RNAシークエンシング(scRNA-seq)の参照データと、データセットごとの再学習を必要とすることが多い。ここで我々は、汎がんscRNA-seqアトラスで事前学習した条件付き生成モデルであるstPainterが、一致した参照データや再学習なしに空間トランスクリプトミクスデータを高度化できることを示す。確率微分方程式(SDE)で誘導される潜在拡散アーキテクチャを用いて、stPainterは疎な測定値から拡張された発現プロファイルを再構成し、クラスタリングおよび細胞状態解析のための潜在表現を生成する。異なるがん種の6つの空間トランスクリプトミクスデータセットにstPainterを適用し、本モデルが細かな亜集団のクラスタリングや経路エンリッチメントを含む下流の生物学的解析を強化することを示す。空間分解プロテオミクス(CODEX)との比較は、補完された細胞組成とタンパク質レベルの組織構築との領域的な一致について独立した裏付けを与えた。これらの結果は、stPainterが補助的なシークエンシングデータなしに腫瘍微小環境を解析するためのスケーラブルなアプローチであることを確立する。
書誌:Yang Y, Luo Y, Zhang K, Zhang Z, Peng H, Cao C, et al. Enhancing pan-cancer spatial transcriptomics at single-cell resolution with stPainter. Nat Commun. 2026 Aug 10;17(1):9578. doi:10.1038/s41467-026-76552-x. PMID: 42706255; PMCID: PMC13550648.確認の範囲:全文を確認 - The Virtual Tissues foundation model resolves spatial proteomics across scales.抄録(全訳)
空間プロテオミクス技術はがんにおける複雑な組織構築の理解を変革したが、計算解析に固有の課題をもたらす1。各研究は異なるマーカーパネルとプロトコルを用いており、ほとんどの手法は単一のコホートに合わせて調整されているため、知識の転移と堅牢なバイオマーカー探索が制限される。ここで我々はVirtual Tissues(VirTues)を提示する。これは空間プロテオミクスのための汎用基盤モデルであり、多重イメージングデータから直接、タンパク質、細胞、ニッチおよび組織のマーカーを考慮したマルチスケール表現を学習する。単一の事前学習済みバックボーンから、VirTuesはマーカーの再構成、細胞のセグメンテーションと型判定、ニッチのアノテーション、空間バイオマーカーの探索、および患者の層別化を支援し、これには不均一なパネルやデータセットを越えたゼロショットのアノテーションが含まれる。トリプルネガティブ乳癌において、VirTuesから導出されたバイオマーカーは抗PD-L1化学免疫療法への反応を予測し2、独立コホートにおいて無病生存を層別化し3、同じデータセットから導出された最先端のバイオマーカーおよび現行の臨床的層別化スキームを上回る成績を示した。
書誌:Wenckstern J, Jain E, von Querfurth B, Cheng Y, Vasilev K, Pariset M, et al. The Virtual Tissues foundation model resolves spatial proteomics across scales. Nature. 2026 Aug 5;657(8132):744-54. doi:10.1038/s41586-026-10884-y. PMID: 42557331; PMCID: PMC13581600.確認の範囲:全文を確認 - Advancing cancer detection and treatment using longitudinal routine clinical data.抄録(全訳)
がんの管理は、進行期での診断やサルベージ療法から、個別化されていない経過観察(サーベイランス)に至るまで、その連続する過程全体にわたって分断されたままである。本稿では、China Oncology Multimodal Prediction and Surveillance Study(COMPASS)コホート(367万人、1,770万件の診療受診)で学習し、UK Biobank を含む独立した外部コホートで検証した、統合的なマルチモーダル transformer モデル Oncoformer を提示する。Oncoformer は縦断的な電子健康記録(EHR)と胸部 X 線画像を統合し、複数の臨床課題に対応する。すなわち、汎がん診断(受信者動作特性曲線下面積 [AUROC] = 0.956)、診断の最長 1 年前における将来のがん発症予測(AUROC = 0.869)、腫瘍病期の推定(平均 AUROC > 0.90)、患者ごとの治療反応予測、および 10 のがん種にわたる無再発生存の層別化(いずれも p < 0.01)である。病期の予測は術後の病理学的エンドポイントに対して独立に検証され、がんの中核的なゲノム経路に収束することが示された。日常診療データをがんの進化の動的な視点へと変換することにより、Oncoformer は、日常診療データを用いたリスクに基づくがん予測と治療層別化のための枠組みを提供する。
書誌:Liu F, Wang K, Xu H, Tang C, Shen X, Wang M, et al. Advancing cancer detection and treatment using longitudinal routine clinical data. Cell. 2026 Sep;189(19):5995-6011.e8. doi:10.1016/j.cell.2026.07.009. PMID: 42508404.確認の範囲:抄録のみ確認 - CenSegNet: a generalist high-throughput deep learning framework for centrosome phenotyping at spatial and single-cell resolution in heterogeneous tissues.抄録(全訳)
中心体異常(centrosome abnormalities, CA)は上皮性がんの特徴であるが、従来の画像解析の限界により、その空間的な複雑性と表現型の不均一性の理解は依然として不十分である。本稿では、中心体と上皮構築のハイスループットなセグメンテーションのためのモジュール型深層学習フレームワーク CenSegNet(Centrosome Segmentation Network)を提示する。これにより、撮像モダリティや組織の文脈を越えて、空間的および単一細胞分解能での正確かつ汎化可能な中心体フェノタイピングが可能となる。127 人の患者に由来する 911 個の乳癌コアからなる組織マイクロアレイに適用することで、CenSegNet は数的および構造的 CA の大規模かつ空間的に解像された定量を可能にする。我々は、これらの CA サブタイプが機構的に非連動であり、異なる空間分布、年齢依存的な動態、ならびに腫瘍グレード、ホルモン受容体の状態、ゲノム変化およびリンパ節転移との関連を示すことを明らかにする。構造的 CA は全生存期間と関連し、一方で腫瘍辺縁における不一致な CA プロファイルは局所の腫瘍の攻撃性および間質のリモデリングと相関する。これらの知見は、CenSegNet を空間的に解像された中心体フェノタイピングのためのスケーラブルなプラットフォームとして確立し、中心体生物学と、がんおよびその他の上皮性疾患におけるその制御破綻の系統的な検討を可能にする。
書誌:Cheng J, Fan K, Bailey M, Du X, Jena R, Savva C, et al. CenSegNet: a generalist high-throughput deep learning framework for centrosome phenotyping at spatial and single-cell resolution in heterogeneous tissues. Nat Commun. 2026 Jul 15;17(1):8713. doi:10.1038/s41467-026-75393-y. PMID: 42457714; PMCID: PMC13490574.確認の範囲:全文を確認 - Decoding cancer circulating transcriptomic signatures with language models.抄録(全訳)
血漿中の無細胞 RNA(cfRNA、血中を循環し疾患状態を反映しうる短い RNA 断片)を用いた多がん検出のための現行のリキッドバイオプシー法は、通常、遺伝子アノテーションに依存しており、アノテーションのない領域や反復配列領域からのシグナルを見落とす可能性がある。本稿では、ヒトゲノムにマップされた cfRNA リードのヌクレオチド配列を直接処理し、がんを示唆するシグネチャーを同定する Transformer ベースのモデル GeneLLM を提示する。遺伝子レベルの定量を経由しないことで、本モデルはトランスクリプトームのダークマターからのシグナルを保持する。本モデルは、明示的なゲノム配列に対応するものではなく、がん分類のための識別的特徴として機能する潜在的な擬似バイオマーカー(集約された cfRNA リード埋め込みから得られるプロトタイプ表現)を学習する。ここで我々は、多施設コホートにおいて、GeneLLM が複数のがん種で 0.9250 から 0.9962 の範囲の ROC-AUC 値を達成し、かつ通常のシーケンス深度の 6 分の 1 でも同等の性能を維持することを示す。これらの結果は、血漿 cfRNA の配列レベルのモデリングが、アノテーション依存的な手法を超えて診断的に意義のある情報を捕捉しうることを示唆し、より費用効率が高くスケーラブルながんスクリーニングを可能にする。
書誌:Deng S, Sha L, Jin Y, Zhou T, Wang C, Liu Q, et al. Decoding cancer circulating transcriptomic signatures with language models. Nat Commun. 2026 Jul 9;17(1):8501. doi:10.1038/s41467-026-74411-3. PMID: 42425994; PMCID: PMC13483449.確認の範囲:全文を確認 - Generalizable AI predicts immunotherapy outcomes across cancers and treatments.抄録(全訳)
免疫チェックポイント阻害薬(ICI)は、多くのがんで標準治療になっている。しかし、大半の患者には効果がない。既存のバイオマーカーも、がん種や治療法が変わると当てはまりにくい。
COMPASS は、がん種を問わず使える基盤モデル(汎がん基盤モデル)である。腫瘍組織全体の遺伝子発現データ(バルク・トランスクリプトーム)から、免疫療法への反応を予測する。仕組みには、コンセプトボトルネック型のトランスフォーマーを用いた。COMPASS は、生物学的な根拠をもつ 44 の免疫コンセプトを通して遺伝子発現を表す。それぞれのコンセプトは、免疫細胞の状態、腫瘍微小環境での相互作用、シグナル伝達経路を表す。
学習には、33 がん種の腫瘍 10,184 例を用いた。評価には 16 の臨床コホートを用いた。対象は 7 がん種、ICI は 6 種類である。COMPASS の平均性能は、比較した 22 の手法を上回った。コホート平均で、正解率は 8.5%、適合率–再現率曲線下面積は 15.7% 改善した。
ファインチューニング(微調整)で使わなかったがん種や治療法にも、COMPASS は汎化した。このため、適応の選択や患者の層別化に役立つ可能性がある。生存解析では、COMPASS が「反応あり」と判定した患者で全生存期間が長かった(ハザード比 4.7、P < 0.0001)。
患者ごとの反応マップを使うと、遺伝子発現と免疫コンセプトを結びつけられる。これにより、反応や耐性に関連するプログラムを特定できる。免疫細胞の浸潤が多い(immune-inflamed)のに反応しなかった患者でも、関連するプログラムが浮かび上がった。それらのプログラムには、TGFβ シグナル、内皮による排除、CD4+ T 細胞の機能不全、B 細胞の欠乏などがある。
COMPASS は、免疫療法への反応を予測できる。さらに、機序についての知見も示す。これは仮説を生み出すものであり、試験デザインやトランスレーショナル研究に役立つ。
書誌:Shen W, Moon I, Nguyen TH, Li MM, Huang Y, Nair N, et al. Generalizable AI predicts immunotherapy outcomes across cancers and treatments. Nat Med. 2026 Jul 3;32(8):3010-22. doi:10.1038/s41591-026-04502-7. PMID: 42399673; PMCID: PMC13472881.確認の範囲:全文を確認